Quando se pesquisa sobre “doença de Wilson sintomas”, quase sempre existe essa inquietação: um sinal neurológico surgiu cedo demais, e ninguém consegue explicar por quê. Vale a pena entender essa condição, porque ela é uma das poucas doenças genéticas do sistema nervoso que têm tratamento específico.
Neste artigo, Dr. Diego de Castro, neurologista e neurofisiologista pela USP, explica o que é a doença de Wilson, como ela se manifesta no cérebro, no fígado e até nos olhos, e por que o diagnóstico precoce muda completamente o rumo da doença.
Navegação pelo Artigo
A doença de Wilson é uma condição genética em que o organismo perde a capacidade de eliminar o excesso de cobre. O cobre é um mineral que o corpo precisa em pequenas quantidades. E chega todos os dias pela alimentação. Normalmente, o fígado separa o que é necessário e descarta o restante pela bile. Na doença de Wilson, uma alteração no gene ATP7B compromete esse descarte.
O resultado é um acúmulo lento e silencioso. Primeiro o cobre se deposita no fígado. Quando o fígado já não consegue mais armazená-lo, o excesso cai na circulação e passa a se acumular em outros órgãos, principalmente no cérebro, nos olhos e nos rins. É por isso que os sintomas são tão variados.
O Protocolo Clínico e Diretrizes Terapêuticas do Ministério da Saúde descreve a doença de Wilson justamente por essa dupla face, hepática e neurológica, e lembra que sem tratamento ela evolui de forma progressiva.
A doença é rara, segundo a base Orphanet, mas ser rara não significa ser improvável em quem apresenta os sinais. A seguir, você vai entender quais são esses sinais, como o diagnóstico é confirmado e por que o tratamento funciona.
A resposta direta é: todo tremor ou movimento involuntário sem causa clara em crianças, adolescentes e adultos jovens merece que a doença de Wilson seja considerada na investigação. Isso não quer dizer que a maioria dos jovens com tremor tenha a doença.
O tremor essencial, por exemplo, é muito mais comum. A questão é outra: a doença de Wilson é tratável, e deixar de pensar nela tem um custo alto.Por isso, o neurologista costuma lembrar da doença de Wilson principalmente quando o paciente apresenta:
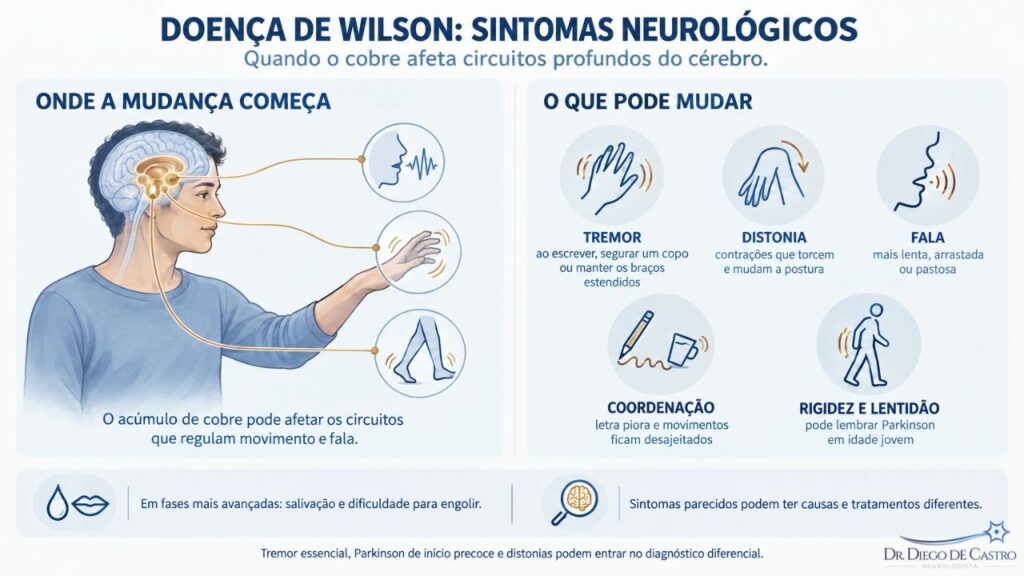
Os sintomas neurológicos aparecem quando o cobre começa a se depositar em regiões profundas do cérebro responsáveis pelo controle fino dos movimentos. No protocolo do Ministério da Saúde, cerca de 35% dos pacientes apresentam a forma predominantemente neurológica, e outros 11% têm uma forma mista, com fígado e cérebro envolvidos ao mesmo tempo.
Na prática, o paciente raramente chega dizendo "tenho um distúrbio do movimento". Ele chega contando que algo mudou. Os sinais mais comuns são:
Esse conjunto explica por que a doença de Wilson entra no diagnóstico diferencial de condições como tremor essencial, Parkinson de início precoce e distonias. Os sintomas se parecem, mas a causa e o tratamento são diferentes.
O fígado é o primeiro órgão a sofrer com o cobre acumulado, e muitas vezes os sinais hepáticos antecedem os neurológicos em anos. As diretrizes europeias de 2012 já apontavam que a doença do fígado pode preceder os sintomas neurológicos em até 10 anos, e que a maioria dos pacientes com sintomas neurológicos já tem algum grau de comprometimento hepático no momento do diagnóstico.
Porém, esse comprometimento costuma ser discreto. Muitas vezes, a única pista é uma alteração nas enzimas do fígado (TGO e TGP) descoberta num exame de rotina. Em outros casos, a doença aparece como uma hepatite sem causa definida, um fígado aumentado, icterícia (pele e olhos amarelados) e, nas situações mais graves, cirrose ou insuficiência hepática aguda. Episódios de anemia por destruição dos glóbulos vermelhos também podem acontecer.
O comportamento é outro terreno onde a doença se esconde. Depressão, ansiedade, irritabilidade, mudanças de personalidade, impulsividade e queda no rendimento escolar ou no trabalho podem surgir antes dos sinais motores. Uma revisão sistemática citada no protocolo brasileiro identificou que 42% dos pacientes tiveram depressão antes de receber o diagnóstico. Como esses sintomas são comuns na população geral, o paciente pode passar anos sendo tratado apenas do ponto de vista psiquiátrico, sem que ninguém investigue o cobre.
O anel de Kayser-Fleischer é um dos sinais mais característicos da doença de Wilson. Trata-se de um depósito de cobre na borda da córnea, que forma um halo de cor dourada, acastanhada ou esverdeada ao redor da íris. Ele não causa dor nem atrapalha a visão. O paciente não sente nada, e em olhos castanhos ele pode ser praticamente impossível de ver a olho nu.
Por isso, a confirmação é feita pelo oftalmologista com a lâmpada de fenda, o mesmo aparelho usado nas consultas de rotina. A importância desse exame para o neurologista é grande: segundo as diretrizes EASL-ERN sobre doença de Wilson, o anel está presente em cerca de 95% dos pacientes com sintomas neurológicos e em pouco mais da metade daqueles sem sintomas neurológicos.
Em outras palavras, quando um jovem tem tremor ou distonia e o anel de Kayser-Fleischer não aparece, a probabilidade de doença de Wilson diminui bastante, embora não seja descartada por completo. Quando o anel aparece junto com um nível baixo de ceruloplasmina no sangue, o diagnóstico fica muito provável.
Não existe um exame único que, sozinho, confirme ou descarte a doença de Wilson em todos os casos. O diagnóstico é construído pela soma de achados clínicos e laboratoriais. Tanto o protocolo brasileiro quanto as diretrizes internacionais usam um sistema de pontuação, conhecido como escore de Leipzig, em que cada achado soma pontos, e 4 pontos ou mais confirmam o diagnóstico.
A investigação costuma incluir:
Em situações de dúvida, a dosagem de cobre no próprio tecido do fígado, obtida por biópsia, pode ser necessária. O papel do neurologista aqui é reunir as peças: um tremor atípico, um exame de fígado discretamente alterado e uma história de mudança de humor podem parecer problemas isolados, mas juntos contam uma história coerente.
A maior parte das doenças neurogenéticas ainda não tem um tratamento capaz de agir na causa. A doença de Wilson tem. Não existe cura no sentido de corrigir o gene, mas o tratamento remove o cobre acumulado e impede que ele volte a se acumular. Com uso contínuo, o prognóstico a longo prazo é muito bom, e as pessoas podem ter uma expectativa de vida normal.
O tratamento é feito com duas classes de medicamentos, que atuam de formas complementares:
Um ponto merece atenção especial. Em alguns pacientes com a forma neurológica, os sintomas podem piorar nas primeiras semanas após o início do quelante, porque o cobre está sendo mobilizado dos tecidos. O protocolo brasileiro reconhece esse fenômeno e aponta que, em muitos casos, a piora inicial se recupera com a continuidade do tratamento. É por isso que o início da medicação precisa de acompanhamento próximo e de ajuste gradual da dose.
O maior fator de sucesso na doença de Wilson é tomar a medicação todos os dias, sem interrupção. Isso vale mesmo quando o paciente já se sente bem. O protocolo do Ministério da Saúde alerta que a suspensão do tratamento pode levar a piora neurológica e a descompensação do fígado, em alguns casos difíceis de reverter mesmo após retomar os remédios.
O acompanhamento inclui exames periódicos de sangue e urina para medir o cobre e verificar se a dose está adequada, além de exames que monitoram possíveis efeitos colaterais dos medicamentos. Os medicamentos citados no protocolo (penicilamina, trientina e sulfato de zinco) fazem parte da assistência farmacêutica do SUS.
Reduzir alimentos ricos em cobre ajuda, principalmente nas fases iniciais do tratamento. Entre os que concentram mais cobre estão frutos do mar, fígado e miúdos, chocolate, oleaginosas como amêndoas, cogumelos, soja, feijão e café.
Ainda assim, a dieta sozinha não trata a doença de Wilson. Ela é um complemento da medicação, nunca um substituto, e as orientações devem ser individualizadas para não comprometer a nutrição.
A doença de Wilson tem herança autossômica recessiva. Isso significa que a pessoa só desenvolve a doença quando recebe uma cópia alterada do gene do pai e outra da mãe. Os pais geralmente são apenas portadores: carregam uma cópia alterada, não têm sintomas e não precisam de tratamento.
Quando um casal é portador, cada gestação tem 25% de chance de gerar um filho com a doença. Por isso, quando alguém recebe o diagnóstico, os irmãos e irmãs precisam ser avaliados, mesmo que estejam perfeitamente bem. Um irmão diagnosticado antes de ter qualquer sintoma pode iniciar o tratamento cedo e, muitas vezes, nunca desenvolver as manifestações neurológicas ou hepáticas.
Não existe cura no sentido de corrigir a alteração genética, mas existe tratamento eficaz e específico. Os medicamentos retiram o cobre acumulado e impedem que ele se acumule de novo, o que controla a doença. Quando o diagnóstico é feito cedo e a medicação é tomada de forma contínua, a pessoa pode levar uma vida praticamente normal, estudar, trabalhar e ter filhos. A palavra-chave é continuidade: o tratamento é para a vida toda, e interrompê-lo permite que o cobre volte a se acumular.
Na maioria dos casos, entre a infância e os 40 anos. Em crianças, os sinais do fígado costumam aparecer primeiro, muitas vezes por volta dos 10 anos. Os sintomas neurológicos e psiquiátricos tendem a surgir mais na adolescência e no início da vida adulta. Existem, porém, pacientes diagnosticados depois dos 40 e até em idades bem mais avançadas. Por isso, a idade ajuda a levantar a suspeita, mas não é suficiente para descartar a doença quando os outros sinais estão presentes.
Em muitos pacientes, sim. Tremor, distonia e alterações da fala podem melhorar de forma significativa ao longo de meses de tratamento, embora a recuperação seja mais lenta do que a do fígado e nem sempre completa. Quanto mais cedo o tratamento começa, maior a chance de recuperação, porque há menos tempo de exposição do cérebro ao cobre. Nas primeiras semanas, alguns pacientes podem ter uma piora temporária, e é justamente por isso que o início da medicação deve ser acompanhado de perto pelo neurologista.
A restrição de alimentos ricos em cobre é mais importante no início do tratamento, quando o objetivo é retirar o excesso do organismo. Com a doença controlada e a medicação em dia, muitos pacientes conseguem uma alimentação mais flexível, sempre com orientação individual. O mais importante é entender que a dieta ajuda, mas não trata a doença sozinha. Nenhum ajuste alimentar substitui o medicamento.
A doença de Wilson é uma condição genética rara em que o corpo não consegue eliminar o excesso de cobre, que se acumula no fígado, no cérebro e nos olhos. Os sintomas podem incluir tremor, distonia, fala arrastada, alterações de humor e problemas hepáticos, muitas vezes em pessoas jovens. O diagnóstico combina exames de sangue e urina, avaliação oftalmológica em busca do anel de Kayser-Fleischer, ressonância magnética e teste genético.
Diferentemente da maioria das doenças neurogenéticas, ela tem tratamento específico e eficaz. Por isso, um tremor ou um movimento involuntário que surgiu cedo demais não deve ser simplesmente aceito como parte da vida.
Investigar a causa com cuidado é o que permite recuperar o controle dos movimentos e proteger o fígado, e, quando se trata da doença de Wilson, essa investigação pode mudar completamente o futuro de quem convive com os sintomas e de seus irmãos.
Dr Diego de Castro é Neurologista e Neurofisiologista pela USP especialista em Doença de Parkinson e Distúrbios do Movimento. Dr Diego de Castro também é membro da Academia Brasileira de Neurologia (ABN) e da Sociedade Brasileira de Neurofisiologia Clínica (SBNC).
Compartilhe este artigo! Siga-nos nas redes sociais.
Leia outros artigos sobre este tema:
Estamos disponíveis para cuidar de você nos endereços:
Avenida Américo Buaiz, 501 – Ed. Victória Office Tower Leste, Sala 109 - Enseada do Suá, Vitória - ES, 29050-911
Tel: (27) 99707-3433
R. Itapeva, 518 - sala 1301 Bela Vista - São Paulo - SP, CEP: 01332-904
Telefones: (11) 3504-4304